美国FDA规则突变:出海企业如何规避风险?
 72
2026年5月12日,美国食品药品监督管理局宣布最终确定食品中化学物质上市后评估强化系统流程,同步启动对丁基羟基甲苯和偶氮二甲酰胺的重新评估。5月27日,FDA进一步发布科学评估报告,建议将4种授权用于食品接触用途的邻苯二甲酸酯类物质列为化学或药理相关物质,为未来开展累积风险评估奠定基础。
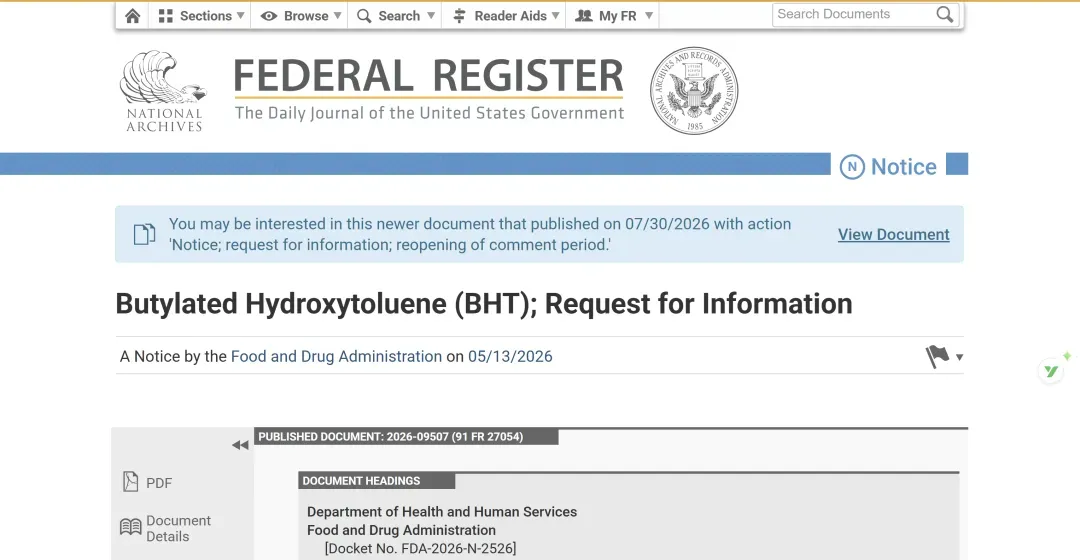
这一系列动作释放出明确信号。美国对食品接触材料的监管,正在从上市前许可为主,转向上市后持续审查、动态评估与风险再管理。对于向美国市场出口食品包装、厨具、智能餐饮设备等食品接触产品的中国企业而言,已获准使用的物质不再是一次批准后长期有效。FDA认证更新不再是可选项,而是跨境贸易合规的常规动作。
根据FDA于2026年5月发布的文件,新的上市后评估程序覆盖范围极广,包括:
食品添加剂、
着色剂、
GRAS物质、
食品接触物质
食品中存在的污染物等。
该程序的核心目的,是确保已经在食品及食品接触材料中使用或存在的化学物质,在新的科学信息、暴露数据或使用模式出现后,仍能维持其安全性。如果出现新的毒理学研究结果、迁移或暴露数据、其他司法管辖区的监管行动,或者消费者摄入模式发生变化,相关物质均可能被重新纳入FDA的审查流程。
FDA的上市后安全评估流程包括:
信号识别
初步筛查与分流
优先级排序
年度工作计划
科学评估与公众参与
风险管理
目前已进入FDA上市后审查的重点物质包括三大类。
第一类是BHT与ADA的重新评估。
BHT常用于防止油脂氧化变质,在食品中及作为食品接触物质均有多种授权,此前被列为普遍认可的安全抗氧化剂。FDA要求行业提供使用类别、典型和最高使用量、食品接触用途、迁移数据、市场用量、安全性数据以及GRAS结论或既往批准依据等信息。
ADA可作为谷物面粉中的熟化和漂白成分使用,同时可用于食品容器密封垫圈中的封口组件、重复使用橡胶制品以及发泡塑料制造中的助剂等。FDA特别要求提供ADA分解产物在食品和食品接触材料中的实际或预期残留水平信息。
第二类是邻苯二甲酸酯的分组评估。
FDA建议将DEHP、DCHP、DIOP和DINP四种邻苯二甲酸酯列为CPR物质,聚焦于与抗雄激素活性相关的雄性生殖毒性终点。此次分组的目的,是评估消费者通过膳食同时暴露于多种相关化合物时的综合风险,而非逐一单独评估。
FDA目前允许在食品接触应用中使用九种邻苯二甲酸酯,其中八种用作增塑剂,一种用作单体。
第三类是PFAS的实质性退出。
2025年1月,FDA发布公告,确定35份与含PFAS食品接触物质相关的食品接触通告不再生效,涉及主要用于纸张和纸板包装防油涂层的物质。
这一监管转向对中国食品接触材料出口企业的影响是多维度的。
合规窗口正在收窄。
如果企业未完成合规的FCN或GRAS程序,擅自使用未被FDA许可的新食品接触物质,相关食品包装及配套食品将被认定为掺假产品,美国海关与边境保护局将直接对货物做扣留、退运或销毁处理,企业还可能收到FDA警告信(Warning Letter)、被列入进口警示名单。一旦进入警示名单,后续跨境贸易合规成本将成倍增加。
审查深度正在加大。
2026年,FDA对境外食品接触材料生产企业的远程视频核查在频次和深度上明显提升。此前FDA主要关注进口商的外国供应商验证计划,实际到中国工厂现场检查的案例较少,但这一局面正在改变。企业如果忽视FDA认证更新,在核查中暴露合规缺口,后续清关将面临更严格的审查。
合规要求正在从一次性认证向持续性跟踪转变。
对企业的直接影响是,当前合规的材料,未来可能因某个组分的重新评估而面临配方调整。企业如果没有建立持续跟踪法规更新的机制,等到被美国海关扣押或收到FDA警告信(Warning Letter)时,往往已经错过了最佳应对窗口。
采购方的合规要求也在同步提高。
行业调研数据显示,食品接触材料合规文件已成为67%受访企业供应商资格认定的正式标准,而2024年初这一比例约为40%。跨境贸易合规能力正在成为供应商筛选的硬性门槛。
第一,将合规成本纳入产品定价模型。
上市后审查意味着合规不再是单次投入,而是持续的运营成本。FCN申请仅官方受理费用在2025财年就达到13184美元,加上迁移测试、毒理检测、报告编写等第三方费用,单个物质的合规成本通常在数千至数万美元不等。建议出口企业在产品开发阶段就将合规成本前置纳入定价模型,而非等到产品上市后再被动应对。跨境贸易合规的预算需要从项目制转向常态化。
第二,建立三层应对机制。
第一层,对照FDA已公布的审查清单和年度工作计划,排查自身产品管线中是否含有BHT、ADA、邻苯二甲酸酯类等被重点关注物质。
第二层,对可能受影响的物质提前储备替代方案,包括无PFAS的纤维基涂层等。第三层,建立法规动态跟踪的常态化机制,确保FDA认证更新在第一时间被内部消化,避免因信息滞后导致美国海关扣押。
第三,把合规韧性纳入供应链管理。
FDA的上市后审查机制意味着任何已获批物质都可能在未来被重新评估。出口企业需要把合规能力从单一认证环节,延伸到研发、采购、生产和供应商管理。谁能更快完成配方调整和文件更新,谁就更容易保住美国市场的稳定准入。从实际案例看,收到FDA警告信(Warning Letter)的企业,往往不是产品本身有问题,而是合规响应速度跟不上监管节奏。
第四,关注替代材料窗口,但审慎评估技术成熟度。
PFAS在食品包装防油涂层领域的退出,为蜡、粘土、硅氧烷、聚乙烯醇、乙烯-乙烯醇共聚物等替代方案创造了市场空间。生物基材料方面,PHA在海洋和工业环境中均可完全生物分解,在特定应用场景中受到关注。纸基复合材料与生物降解塑料在外卖、生鲜等高频次、短周期应用场景中的市场占有率有望从目前的不足10%提升至25%以上。但企业需要审慎评估替代材料在特定食品接触条件下的迁移特性和长期安全性数据是否充分。FDA的审查方向已经表明,监管机构对替代即安全的假设持审慎态度。
FDA上市后审查新规的意义,不只在于新增几项审查程序,而在于全球食品接触材料监管正在从静态许可转向动态风险治理。企业面对的不再是一张证书,而是一套持续证明安全的能力。对中国出海企业而言,短期合规成本会上升,但中长期看,行业竞争将从单一价格竞争转向合规能力、材料创新和供应链透明度的综合竞争。
这一变化也提示,食品接触材料的竞争边界正在扩展。材料科学、毒理学数据、暴露评估和法规跟踪能力,将逐渐成为出海企业的底层能力。中国企业若能在无氟涂层、生物基材料等方向形成可靠数据与稳定供应,不仅可应对FDA审查,也可能在其他市场获得阶段性优势。前提是尊重科学证据,避免把替代简单等同于安全。